RESEARCH, EXPLAINED

从原子出发,
走近我们的研究。

一种材料为什么表现出色?它能不能变得更好?我们借助理论计算与人工智能,从原子尺度寻找答案。这里从五个研究方向出发,结合纪玉金老师参与发表的论文,为想了解课题组的本科同学介绍研究问题、基础知识与常用方法。

面向本科生的研究导读5 张论文原图附中文读图提示

微观结构动态演变

ATOMIC STRUCTURE & DYNAMICS

材料中的原子,如何重新排列?

材料并非一幅静止的结构图。在合成、升温或服役过程中,原子会移动,缺陷会出现,晶体也可能转变为另一种排列方式;这些变化会影响稳定性、催化活性和热输运。这个方向关注结构怎样形成、为什么变化,以及变化带来什么影响。研究需要结构化学、热力学和统计物理知识:先用密度泛函理论(DFT)计算电子结构、能量与原子受力,再用分子动力学(MD)追踪原子的运动,并与衍射、显微表征等实验结果对照。配图中的氧化铱纳米带研究,展示了从前驱体到亚稳晶相的结构演变思路。[1]

结构化学热力学DFT / 分子动力学

论文原图 · 纳米带的结构演变

放大原图 ↗
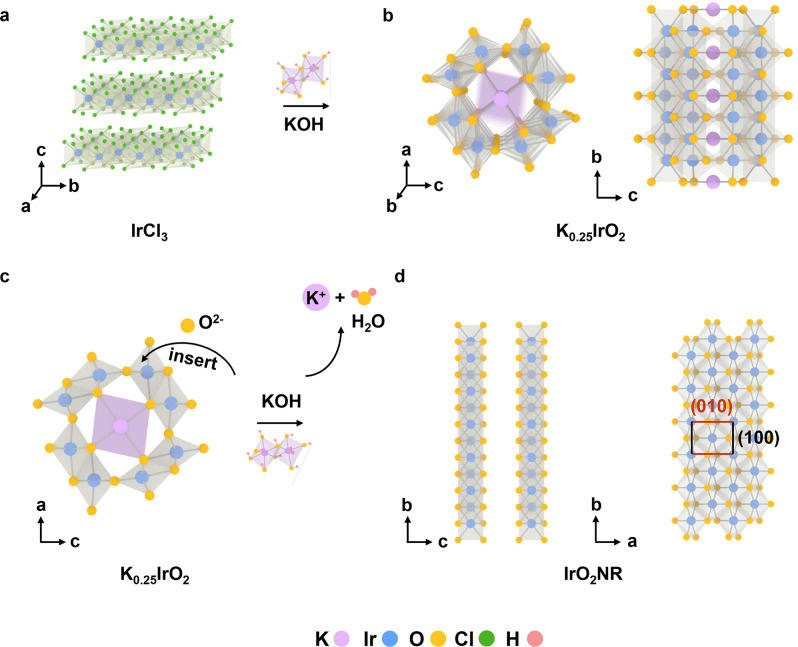
氧化铱纳米带的形成示意:从 IrCl3 和 KOH 前驱体,经含钾中间结构,形成单斜相 IrO2;不同颜色球体代表不同元素。

读图提示 顺着箭头看原子排列如何变化,以及钾离子和水分子的参与。这是一张形成过程与结构演变示意图,不是分子动力学轨迹。

图源:Fan Liao, Kui Yin, Yujin Ji 等,Nature Communications (2023),Fig. 2。论文 [1] ↗
© 2023 The Author(s) · CC BY 4.0 · 完整原图,未作修改。
表面反应机制揭示

SURFACE REACTION MECHANISMS

一次化学反应,究竟经过哪些步骤?

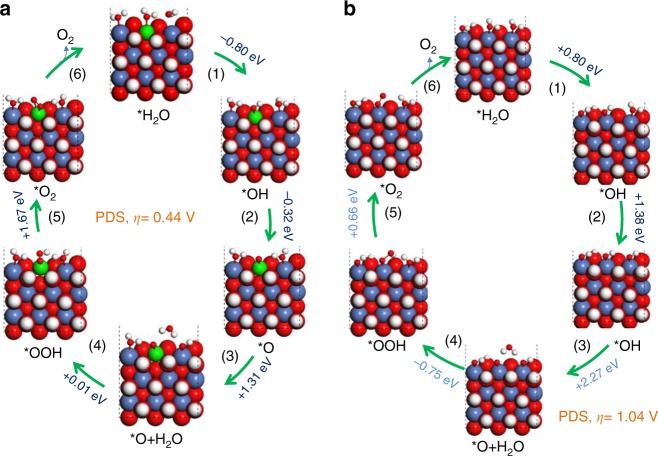
电解水、燃料电池等能源过程,往往发生在催化剂表面。一个看似简单的总反应,实际上要经历分子吸附、化学键断裂与形成、产物离开等多个步骤。这个方向希望找到真正参与反应的位点、可能的反应路径,以及限制效率的关键环节。研究需要物理化学、量子化学和电化学基础,通常用 DFT 比较不同吸附结构与反应自由能,必要时搜索过渡态、计算活化能,并考虑溶剂和电极电位的影响。例如,单原子钨掺杂氢氧化镍的研究,通过比较反应步骤解释其析氧性能的变化。[2]

电化学吸附与自由能反应路径 / 过渡态

论文原图 · 析氧反应路径对比

放大原图 ↗
左侧钨掺杂、右侧未掺杂氢氧化镍表面的析氧反应循环,标出吸附中间体与各步骤的自由能变化。

读图提示 左右对照同一个反应步骤,观察中间体与能量变化。图中的数值是步骤的自由能变化,不能直接当作反应速度所对应的活化能垒。

图源:Junqing Yan, Lingqiao Kong, Yujin Ji 等,Nature Communications (2019),Fig. 5。论文 [2] ↗
© 2019 The Author(s) · CC BY 4.0 · 完整原图,未作修改。
构效关系研究

STRUCTURE–PROPERTY RELATIONSHIPS

只换几个原子,性能为什么会改变?

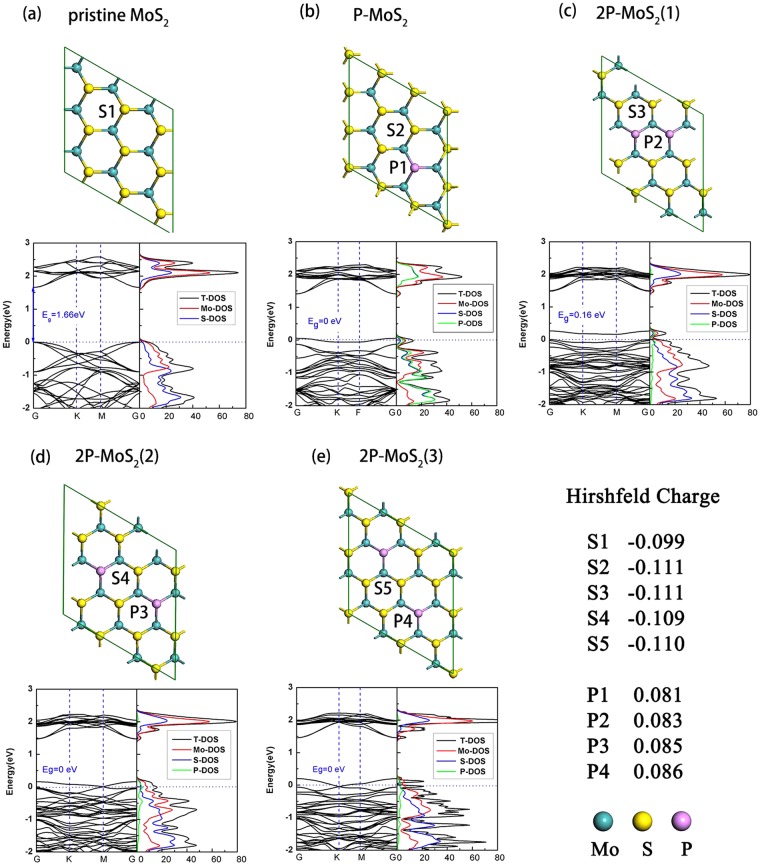
即使化学组成相近,原子的排列、掺杂位置和局部配位不同,材料的导电性、稳定性或催化表现也可能相差很大。构效关系研究要把“结构变了什么”与“性能为什么变化”连接起来,从而提炼可用于设计材料的规律。它需要结构化学、量子力学和数据分析知识:通过 DFT 比较能带、态密度与电荷分布,再结合吸附和反应计算,寻找决定性能的关键结构特征。以磷掺杂 MoS₂ 为例,可以逐一改变磷原子的数量和位置,追踪电子结构变化,并进一步分析氧还原反应的活性来源。[3]

电子结构掺杂与局部配位描述符 / 数据分析

论文原图 · 掺杂与电子结构

放大原图 ↗
未掺杂、单磷掺杂和不同双磷掺杂 MoS2 的原子结构、能带、分波态密度以及电荷分析对比。

读图提示 先看每组上方的原子位置,再比较下方的能带和态密度。它们描述电子状态的变化;要判断催化效果,还需要结合后续的反应计算。

图源:Cheng Liu, Huilong Dong, Yujin Ji 等,Scientific Reports (2018),Fig. 1。论文 [3] ↗
© 2018 The Author(s) · CC BY 4.0 · 完整原图,未作修改。
材料高通量筛选

HIGH-THROUGHPUT MATERIALS SCREENING

成千上万种候选,先研究哪一种?

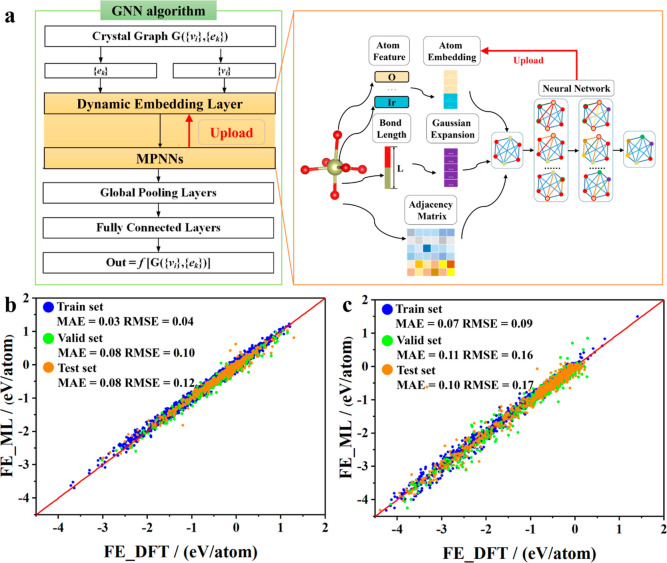
元素组合、晶体结构和掺杂方式一旦同时变化,候选材料的数量就会迅速增加。高通量筛选关注如何用统一、可重复的流程,从大量候选中找出值得进一步研究的材料。除了材料与量子化学知识,还会用到 Python、Linux、自动化任务管理和统计分析:批量建立结构,计算稳定性与目标性质,再按明确的标准筛选。老师参与的 CrystalGNN 研究将晶体表示为原子及其相互关系组成的图,学习 DFT 数据中的规律,并用于加速搜索亚稳态 IrO₂ 结构。[4]

Python / 自动化材料数据库图神经网络

论文原图 · CrystalGNN 模型

放大原图 ↗
CrystalGNN 将原子、距离和邻接关系输入图神经网络;下方散点图比较二维材料和体相材料形成能的机器学习预测与 DFT 结果。

读图提示 上方是“晶体结构 → 图网络 → 性质”的计算流程。下方散点越接近对角线,预测与 DFT 越一致;这并不保证模型对所有未知材料都同样准确。

图源:Jie Feng, Zhihao Dong, Yujin Ji, Youyong Li,JACS Au (2023),Fig. 1。论文 [4] ↗
© 2023 The Authors · CC BY-NC-ND 4.0 · 完整原图,未作修改。

新材料设计与优化

MATERIALS DESIGN & OPTIMIZATION

能否从目标性能,反过来设计结构?

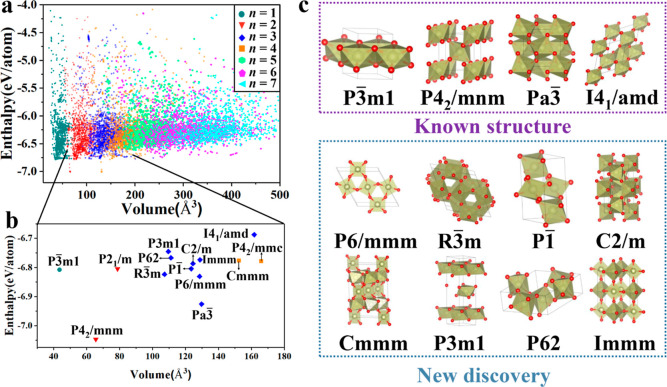
理解规律之后,还可以进一步主动提出新结构:调整晶相、掺杂元素、应变或界面,寻找更合适的催化剂与能源材料。这个方向从目标性能出发,在活性、稳定性和可制备性之间寻找合理的设计方案。研究综合运用化学直觉、晶体学、热力学和优化方法,通过结构搜索、DFT 精算与表面反应分析反复检验候选。CrystalGNN 工作在大量 IrO₂ 构型中识别出新的亚稳结构,并进一步评价其析氧反应潜力,展示了“提出结构—预测—复核”的设计过程;计算发现仍需要实验检验。[4]

晶体结构搜索多目标优化理论与实验对照

论文原图 · 亚稳晶相的发现

放大原图 ↗
大量 IrO2 候选结构的焓与体积散点图、低焓区域放大图,以及已知和新预测晶相的原子结构。

读图提示 每个散点对应一个计算候选结构。从大范围搜索进入低焓区域,再观察入选晶相;低焓本身还不能证明催化活性好,或一定能在实验中制备。

图源:Jie Feng, Zhihao Dong, Yujin Ji, Youyong Li,JACS Au (2023),Fig. 3。论文 [4] ↗
© 2023 The Authors · CC BY-NC-ND 4.0 · 完整原图,未作修改。

AI × COMPUTATIONAL CHEMISTRY

让计算走得更远,
也让预测有据可依。

人工智能正在扩展计算化学与材料学的研究方式:从学习结构与性质的关联,到学习原子间作用,再到辅助提出候选结构。下面三项老师参与的工作,提供了具体的观察窗口。

GRAPH NEURAL NETWORKS / 2023

从结构中学习性质

CrystalGNN 直接利用原子与几何关系构建特征,减少对人工选择描述符的依赖。研究用它预测大量 IrO₂ 构型的能量,帮助发现值得精算的亚稳晶相。[4]

DEEP POTENTIAL / 2025

让原子模拟跨越尺度

深度势模型从 DFT 数据中学习能量与原子受力,降低每一步动力学计算的成本。在 CsPbBr₃ 研究中,这一方法用于分析空位、晶格畸变与热传导之间的联系。[5]

TRANSFORMERS / PERSPECTIVE

从预测走向结构生成

相关综述讨论了 Transformer 在化学性质预测、结构生成等任务中的进展与前景。它为数据驱动的研究带来新工具,也要求研究者仔细审视数据质量、适用范围与物理合理性。[6]

  1. 01 提出物理问题确定材料、环境与目标性质
  2. 02 建立可靠样本用量子计算或实验获得数据
  3. 03 训练与检验 AI预测、排序,并评估误差
  4. 04 复核与反馈精确计算与实验检验,再补充数据

对本科同学而言,化学与物理基础帮助你提出有意义的问题,编程与机器学习帮助你更有效地求解;两者需要一起学习。

A SMALL READING GUIDE

不必先懂所有术语,
可以从一个问题开始。

挑一个感兴趣的方向,先读懂它试图解决的问题,再查看配图与论文摘要。学习物理化学、结构化学以及基础的 Python 数据处理,会帮助你逐步进入这些课题。

DFT · 密度泛函理论

一种常用的量子力学计算方法,从电子密度出发求解体系的能量与电子结构。它可以帮助比较不同结构的稳定性、计算受力和分析反应,但具体结果会受到模型和近似方法的影响。

MD · 分子动力学

根据原子之间的相互作用,逐步计算原子的运动。它让我们观察有限温度下的结构变化与输运过程;模拟能覆盖多大体系、多长时间,取决于模型和计算成本。

GNN · 图神经网络

把原子作为节点,把邻近关系等信息作为连接,让信息在图中传递并学习结构特征。它适合处理分子与晶体,常被用于预测能量或其他材料性质。

反应自由能与活化能垒有什么不同?

反应自由能比较一个步骤开始与结束时的热力学状态;活化能垒关注反应跨越过渡态的难度。前者有助于判断驱动力,后者与反应速率有关,两者不能直接混用。

READ THE ORIGINAL RESEARCH

从这里,读到原始研究。

以下论文均有纪玉金(Yujin Ji)署名。配图选自前四篇论文;后两篇补充说明人工智能的应用与发展。

  1. [1]

    Iridium oxide nanoribbons with metastable monoclinic phase for highly efficient electrocatalytic oxygen evolution

    Fan Liao, Kui Yin, Yujin Ji et al.

    Nature Communications 14, 1248 (2023) · Fig. 2

  2. [2]

    Single atom tungsten doped ultrathin α-Ni(OH)₂ for enhanced electrocatalytic water oxidation

    Junqing Yan, Lingqiao Kong, Yujin Ji et al.

    Nature Communications 10, 2149 (2019) · Fig. 5

  3. [3]

    Origin of the catalytic activity of phosphorus doped MoS₂ for oxygen reduction reaction (ORR) in alkaline solution: a theoretical study

    Cheng Liu, Huilong Dong, Yujin Ji, Tingjun Hou, Youyong Li

    Scientific Reports 8, 13292 (2018) · Fig. 1

  4. [4]

    Accelerating the Discovery of Metastable IrO₂ for the Oxygen Evolution Reaction by the Self-Learning-Input Graph Neural Network

    Jie Feng, Zhihao Dong, Yujin Ji, Youyong Li

    JACS Au 3, 1131–1140 (2023) · Figs. 1 & 3

  5. [5]

    Effect of Cs vacancy on thermal conductivity in CsPbBr₃ perovskites unveiled by deep potential molecular dynamics

    Shuhao Han, Yujin Ji, Youyong Li

    Nanoscale 17, 6793–6803 (2025) · DOI: 10.1039/D4NR05458J

  6. [6]

    Applications of Transformers in Computational Chemistry: Recent Progress and Prospects

    Rui Wang, Yujin Ji, Youyong Li, Shuit-Tong Lee

    The Journal of Physical Chemistry Letters 16, 421–434 (2025) · DOI: 10.1021/acs.jpclett.4c03128

配图来自论文的开放获取版本,均完整保留;作者、图号及许可已在每张图下标注。CC BY-NC-ND 图片用于本站非商业学术介绍,转载时请遵守原许可。中文介绍与读图提示为本站整理,具体模型、条件与结论请以原文为准。资料核对:2026 年 9 月。

把兴趣变成一个可以研究的问题。

联系课题组